把三种药放进同一束偏振光:COMSOL 手性旋光仿真记录
为什么要换三种药再跑一遍
九月底交付 COMSOL V3 的时候,模型里用的材料参数其实是一个”验证用示例值”:633 nm 比旋光度 1000 °·mL/(g·dm),色散按 λ⁻² 假设,两个对映体等大反号。七组物理验证全部通过,但它证明的是这套代码会算对,而不是换成真实药物还能算出有意义的差别。
这两件事的差距比我想象的大。这一周做的事情很朴素:把三种常见手性药物的比旋光度塞进同一个模型,看它给出的差异是不是物理上应该有的差异。
三种药(589.3 nm 锚定值):
| 药物 | 比旋光度 [α] | 旋光方向 |
|---|---|---|
| 萘普生 | +65.75 | 右旋 |
| 盐酸左氧氟沙星 | −49.5 | 左旋 |
| 右布洛芬 | +58.0 | 右旋 |
色散不是实测的,是用 Drude 单振子从 589.3 nm 往整个可见光波段外推出来的(三条曲线的特征波长分别取 262 / 294 / 264 nm)。这一点后面会反复用到,先记在这里。
一次运行到底算了什么
| 项 | 取值 |
|---|---|
| 总浓度 c | 1000 g/L(即 1 g/mL) |
| 对映体配比 | A:B = 90:10,即 ee = 80% |
| 光程 L | 200 mm |
| 波长扫描 | 400–700 nm,步长 10 nm,共 31 点 |
| 参考单波长 | 633 nm |
| 网格 | 横向 D/24、轴向 20 层、二阶矢量单元 |
| 自由度 | 367576(与九月基准同一套网格密度) |
| 求解耗时 | 单波长约 40 s;31 点光谱约 1110–1130 s(≈19 分钟) |
把光程从 9 月的 10 mm 拉到 200 mm、浓度从 100 g/L 拉到 1000 g/L,是为了让旋光角落进一个”看得见”的区间——短光程下三种药的转角都只有零点几度,画在同一张图里几乎重合,看不出差别。代价是这个浓度已经远超真实溶解度,属于外推条件,后面单独说。
读图口诀:峰顶在哪个检偏角,θ 就是多少
光路是:起偏器(0°)→ 手性溶液 → 检偏器(可旋转)→ 探测器。手性溶液把线偏振光的偏振方向整体转过一个角度 θ,检偏器只有转到与出射偏振方向一致时才最亮,所以透射强度随检偏角呈 cos² 曲线:
1 | T(检偏角) ∝ cos²(检偏角 − θ) |
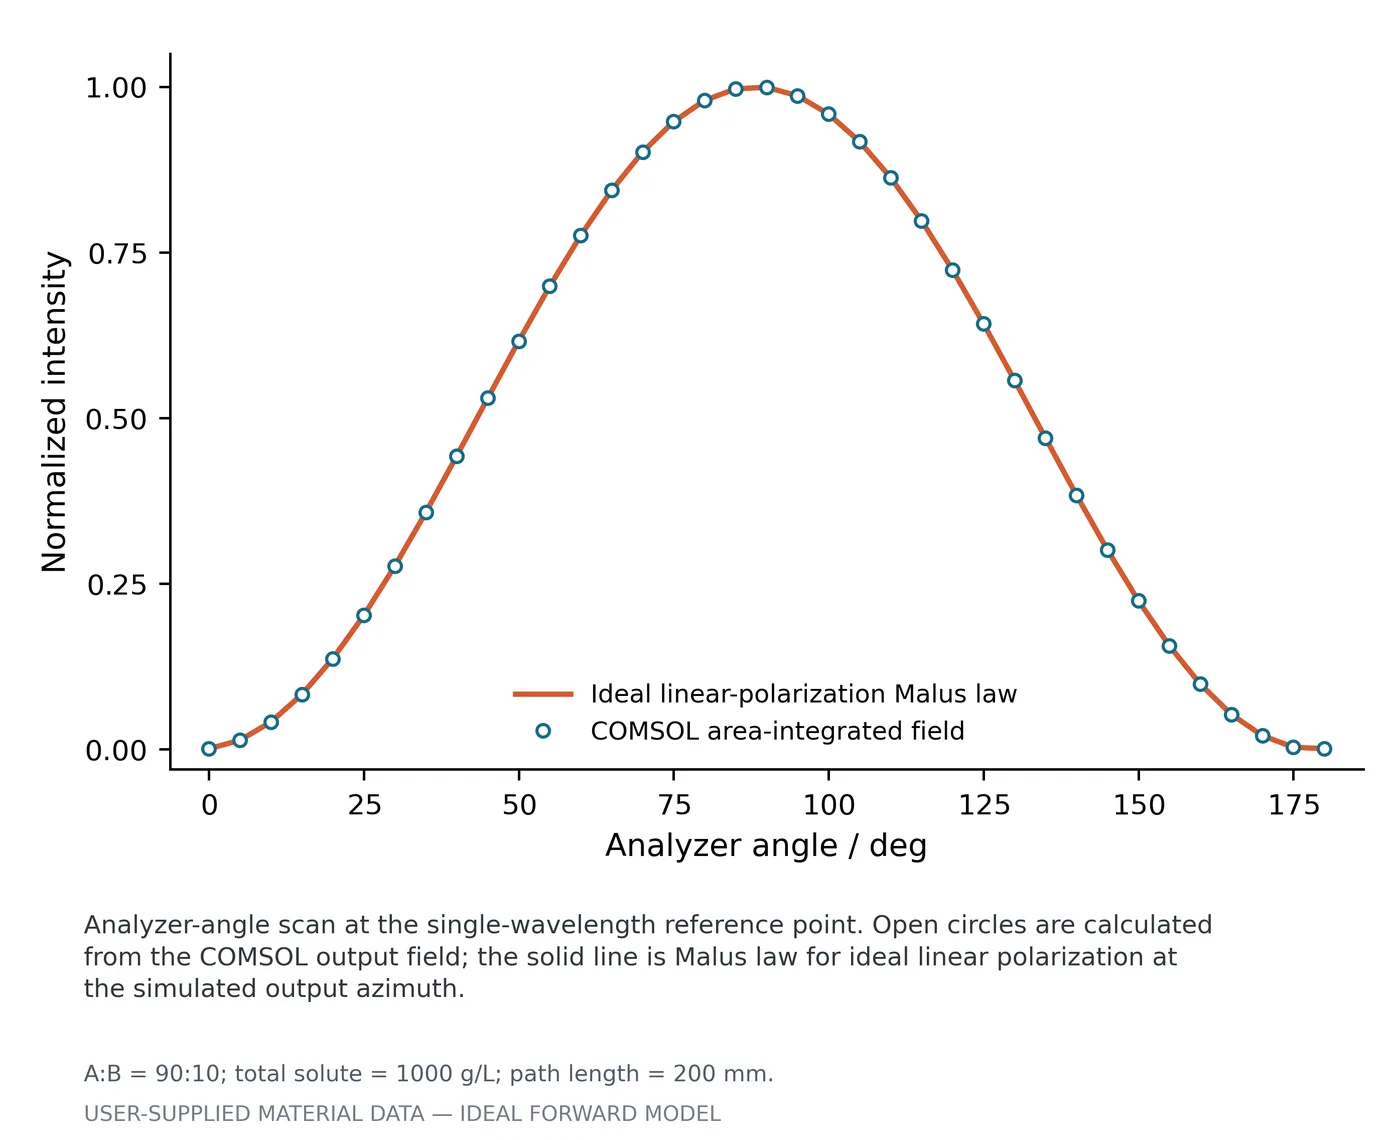
图:萘普生(ee 80%、1000 g/L、200 mm)在 633 nm 的检偏角扫描。空心圆是 COMSOL 出射场面积分的结果,实线是理想马吕斯定律。
曲线的峰顶落在哪个检偏角,θ 就是多少(模 180°)。 峰的形状和峰高对所有样品都一样,唯一携带手性信息的是峰顶的水平位置。
这个读法能成立的前提是:出射光确实接近理想线偏振,曲线没被畸变污染。三次运行给出的证据是——马吕斯拟合最大残差分别 8.1×10⁻⁶、8.7×10⁻⁶、8.0×10⁻⁶,圆偏振分量 |S3/S0| 在 10⁻⁵ 量级。也就是说,峰位读数不受峰形畸变干扰。
三种药的差别,正好等于它们该有的差别
| 药物 | θ(633 nm) 计算值 | 理论值 | 最大相对误差 | 峰顶检偏角 |
|---|---|---|---|---|
| 萘普生 | +88.28541° | +88.28310° | 0.0161% | ≈88° |
| 盐酸左氧氟沙星 | −65.74433° | −65.74330° | 0.0160% | ≈114°(等价于 −66°) |
| 右布洛芬 | +77.83148° | +77.82969° | 0.0159% | ≈78° |
三张图放在一起,能读出三层信息:
- 方向:萘普生和右布洛芬的峰顶在 90° 左侧,左氧氟沙星在右侧。三种药里只有它”反着转”——因为它是左旋体过量。只看峰顶在 90° 的哪一边,就能判断旋光方向,这是最直观的定性判据。
- 大小:同样纯度、浓度、光程下,|[α]| 越大,峰顶离消旋位置越远。萘普生 65.75 最大 → 转角最大;左氧氟沙星 49.5 最小 → 转角最小。排序完全对得上。
- 色散:三种药的 θ 都随波长变长而变小(正常旋光色散)。400→700 nm 的摆幅分别是萘普生 320.9°→69.6°、左氧氟沙星 −280.8°→−51.2°、右布洛芬 285.2°→61.3°,萘普生的曲线最陡,它的峰位对波长最敏感。
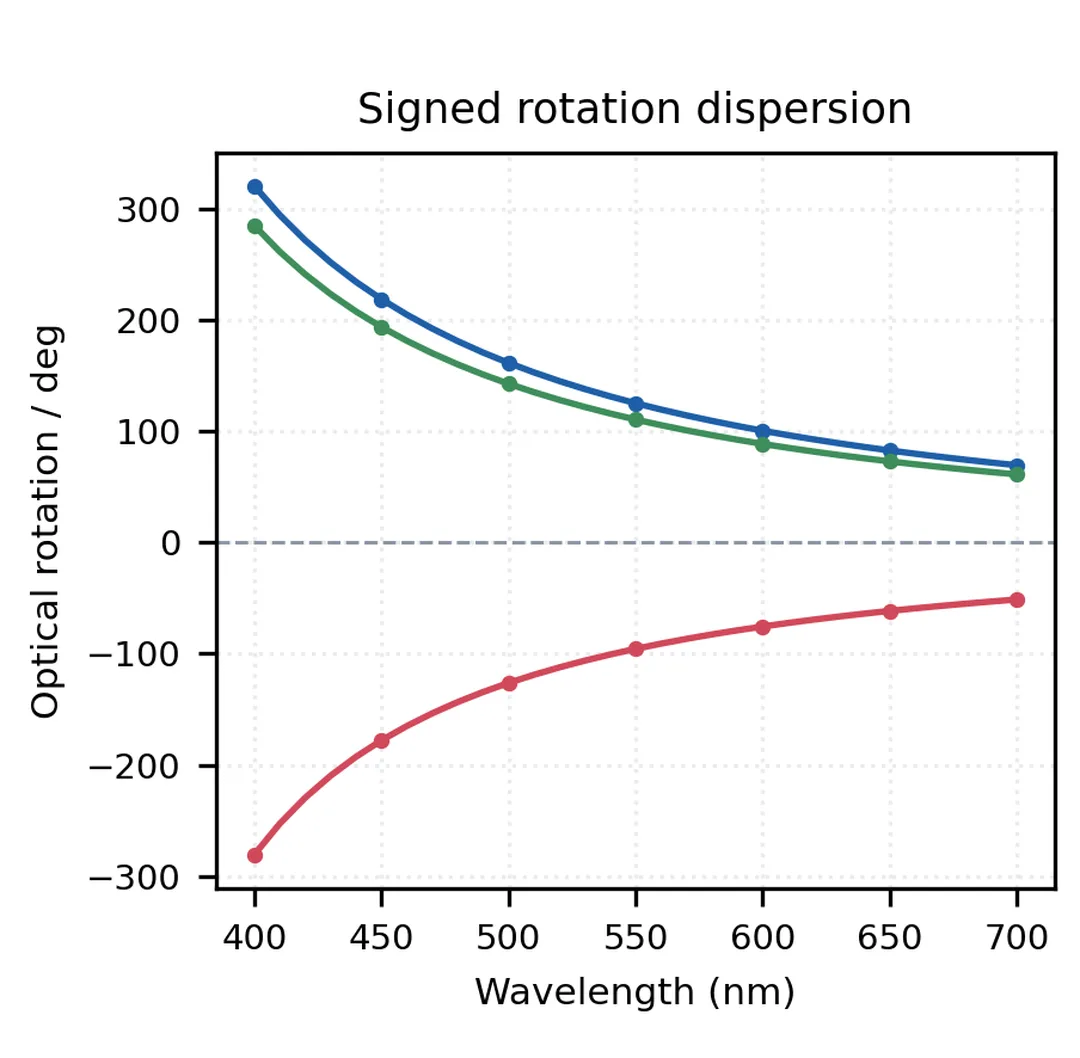
图:400–700 nm 的带符号旋光角。蓝=萘普生,红=盐酸左氧氟沙星,绿=右布洛芬;虚线是外消旋基线 0°。
纯度写在峰位里,不写在峰形里
混合物遵循稀溶液线性加和,有效比旋光度就是纯品的 ee 倍:
1 | [α]_mix = ee × [α]_纯 |
用 633 nm 的结果做线性换算(θ(ee) = θ(80%) × ee / 0.8),可以直接看到纯度怎么挪动峰顶:
| ee | 萘普生 | 盐酸左氧氟沙星 | 右布洛芬 |
|---|---|---|---|
| 100% | +110.36° | −82.18° | +97.29° |
| 80%(本次) | +88.29° | −65.74° | +77.83° |
| 50% | +55.18° | −41.09° | +48.64° |
| 20% | +22.07° | −16.44° | +19.46° |
| 0%(外消旋) | 0° | 0° | 0° |
纯度对谱线的影响只有四条,而且全部是”位置”层面的:移动量正比于 ee;方向由过量的一方决定;ee = 0 时峰顶回到 0°/180°,和”没放手性样品”完全一样;多波长下整族峰位等比缩放,而不是某一条单独动。峰形和峰高不变。
这也解释了为什么后面必须引入独立的浓度测量:旋光信号里只装得下 c 和 ee 的一个组合。
一次被自己的指标拦下来的错
萘普生首跑的结果很难看:最大旋光绝对误差 360.0378°,相对误差 517.49%,运行状态记为 POSTPROCESS_FAILED——而 solver_exit_code 是 0。
翻译一下:求解器没问题,是后处理把曲线画错了。
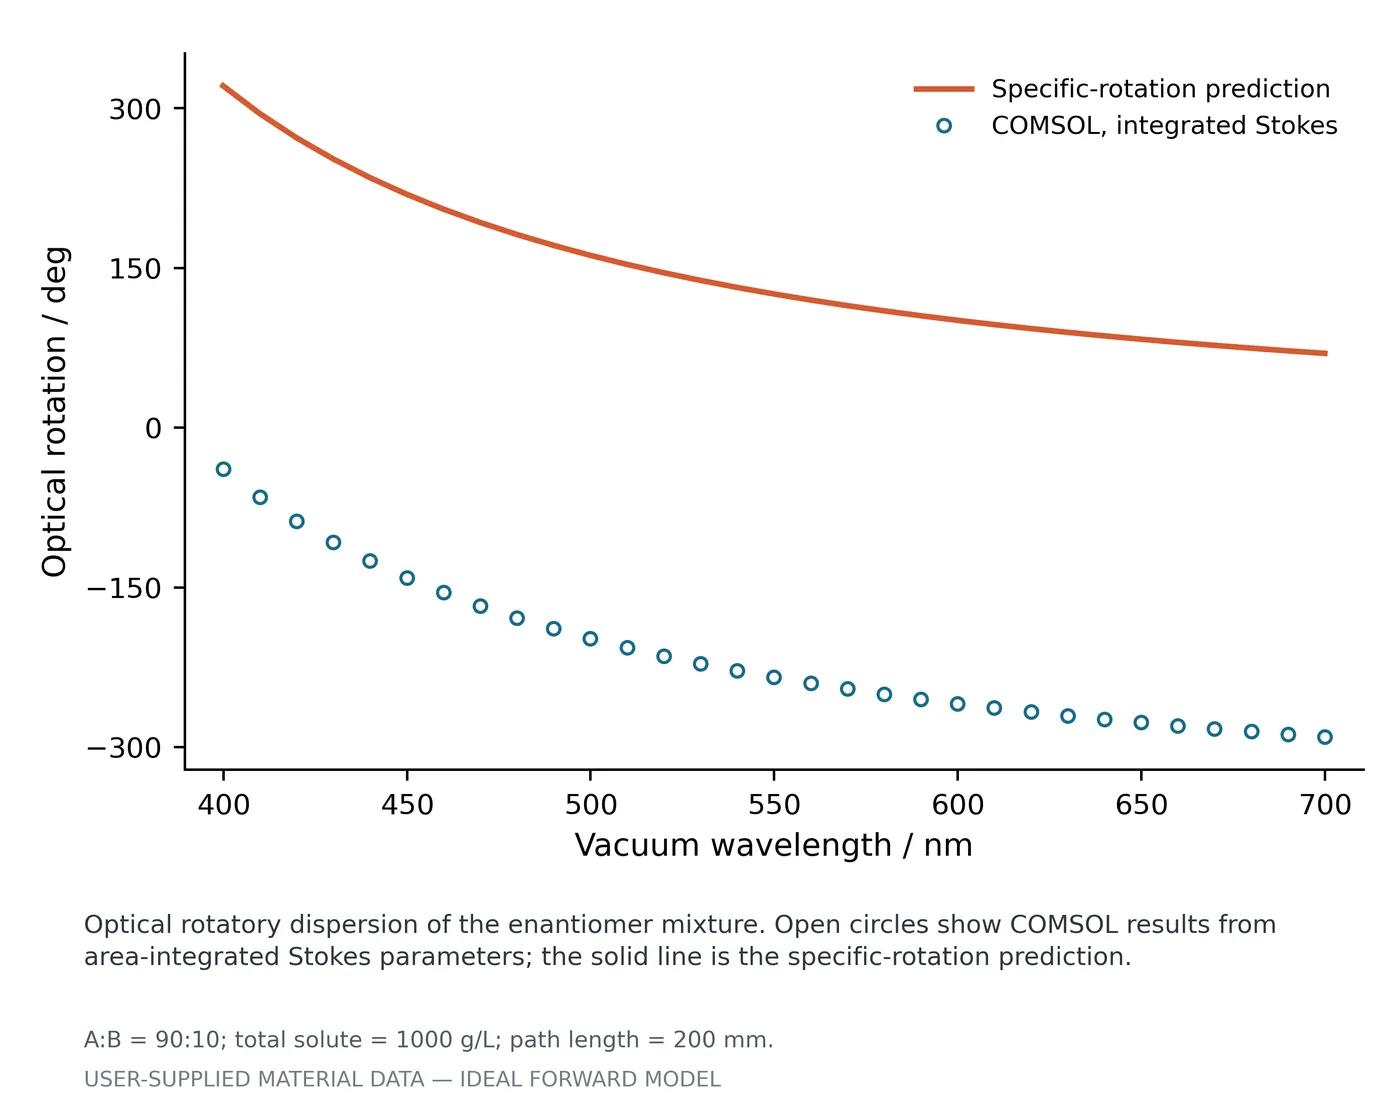
图:首跑归档的旋光色散图。实线是比旋光度预测(+310°→+65°),空心圆却是 −40°→−295°,整条曲线被固定偏移了 360°。
原因出在出图脚本的 angles():它先把偏振方位角对 180° 取模,再沿波长 unwrap。这个顺序在转角小于 90° 时一直是对的;但这次扫描起点在 400 nm 处 θ ≈ 320.9°,|θ| > 90°,取模操作直接把整族曲线带进了错误的分支,unwrap 之后每一波长都差一个 180° 的整数倍。
修法是让整条谱曲线的分支由同一次运行的 633 nm 单波长解锚定,而不是靠理论值猜;偏移为 0 的常规工况下行为与旧代码完全一致。改完之后不需要重新求解,只重跑后处理,萘普生立刻 PASS(最大绝对误差 0.0378°、相对 0.016%),更正后的图集作为同一次运行的”第 2 组”归档。首跑的图集和失败状态记录都留在目录里,没删。
这件事给我的提醒比那个 bug 本身更值钱:如果当时只写”相对误差 < 5%”这种判据,或者只肉眼看曲线形状(cos² 的形状确实是对的),这个 360° 的偏移会一路混进中期汇报。是”计算值必须对上理论值”这条硬指标把它拦在了出图阶段。
顺手做的两件事
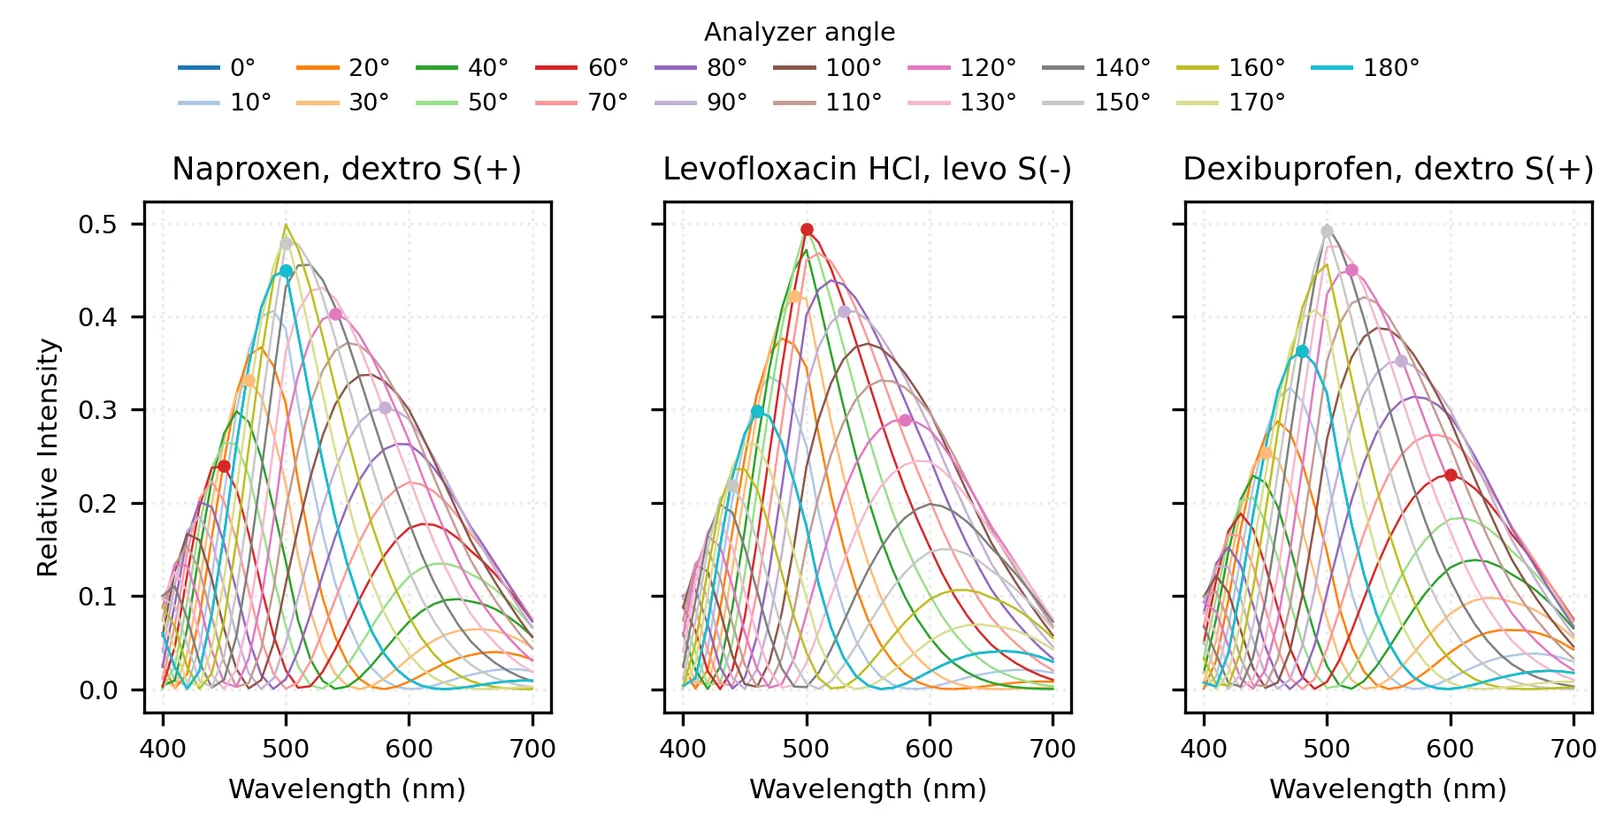
一是附件风格的检偏角扫描图集。 复用仪器链的 compute_chain,把 0–180° 每 10° 的透射光谱画成一张三联图(本文头图),三种药在同一套色标下对比。同时导出了一份峰位表,比如萘普生在检偏角 0° 时峰位 500.0 nm、90° 时 580.0 nm。要说明的是:这张图的光源用的是 光源示例_非实测.csv,一条合成的示意包络;峰位分辨率受限于 10° × 10 nm 的采样格,所以”峰位—检偏角”曲线呈锯齿状,不能当成精细光谱读。
二是中期汇报的材料。 研究思路两页、结果解释两页、后期工作计划一页,加三药结果 deck。结果解释那两页就是按上面”读峰位”的思路写的,只用了两种最朴素的手段:读峰顶位置、做正比换算,不做高阶拟合。
关于”初步实验”那页
中期汇报里有一页”初步实验:蔗糖溶液光路可行性验证”(2.0 g/mL、20 cm 旋光管、检偏 0–180° 每 10°、19 条透射全光谱),结论是光强随角度周期起伏、消光方位随波长移动、光路成立。
这里必须说清来源:那批数据是我准备 CUPT 时采的,装置照片的拍摄时间是 2026-01-17,不属于本项目的新测量。它只能证明”这套光路能拿到像样的马吕斯曲线”,不能算作大创的实验结果。
项目自己真正的实测数据是八月那份:111 次扫描、3 个标称水平(0.5 / 0.7 / 1.0)、每水平 37 个角度、原始 181 个波长点、筛选后 486–712 nm 共 114 点,逐水平平均马吕斯拟合 R² 为 0.9617 / 0.9360 / 0.8603。当时的分析平台给自己的定位写得很清楚——“小样本演示模型”,而且标签并不是经 HPLC 标定的对映体纯度。
这些数字不能往外说什么
仿真的部分到此结束,下面这些边界必须跟着数字一起引用:
- 1 g/mL 是外推输入。 三种药的实际溶解度调研量级在 1–10 mg/mL,这个浓度是为了拿到富条纹图样才设的,不代表可配制的溶液。
- α 是合成的,不是实测的。 Drude 单振子外推,非真实药物 ORD。每个运行的参数快照里都写了
SIMULATED DRUG ORD ... NOT experimental。 - 三药运行只做了单波长校验(1/1)。 九月那套 7/7 验证属于基准模型,两者的结论不能混着引用。
- 模型是前向圆双折射等效,不是完整互易 Pasteur 本构。 不能用来谈反射、反向传播、圆二色性或往返光路。
- 不含玻璃管壁与窗口、吸收、散射、温度、真实光源谱与光谱仪响应、分辨率卷积与噪声;输出是相对光强(a.u.),不是标定的探测器计数。
- 反演能力有硬上限。 拟合矩阵秩为 1,光谱只依赖 q = c_A − c_B 这一个组合量;增加波长点不提供独立信息,因此不能只凭旋光谱同时反推总浓度和配比。
一句话:这一周证明的是模型能区分三种手性药物,还没有证明实验能测出真实药物。瓶颈已经从求解器移到了化学测量端。
下一步
计划表已经写好,三个阶段,里面所有指标都是验收目标而不是实测结果:
- 自动化旋转检偏器装置:步进电机 + 1:64 减速或直驱闭环带动检偏器,配合现有 BWSpec 光谱仪,用”到位—触发—取谱—确认”握手保证角度与光谱同步。目标:角度重复定位 ≤ ±0.1°、回程差 ≤ ±0.15°、单次全流程扫描 ≤ 2 min、归一化强度波动 ≤ 1%。
- 真实药物实验:ee 从 −100% 扫到 +100%,并在 95/97/98/99/99.5% 高纯度区加密;至少 3 个浓度、至少 3 个独立配液批次各 3 次扫描,以 HPLC 手性柱的真值为准,另留 2–3 个盲测批次。
- 机器学习反演:以多波长 ORD 相位谱 φ(λ) 为主特征,PLSR 作为主力模型,Ridge / GPR / SVR / LightGBM 做对照;交叉验证按配液批次做 GroupKFold 防泄漏,用 Optuna 嵌套 CV 调参;数据量到 200 条以上再考虑 1D-CNN,收尾做 3–5 个波段的特征蒸馏。
阶段之间是有依赖的:装置的同步与精度指标达标之前不启动正式配液测量,阶段二数据量不够之前不冻结机器学习方案。